软件简介
Gaussian & GaussView 是专业量子化学计算、分子结构模拟与计算化学可视化软件组合,主要用于分子结构优化、电子结构计算、密度泛函理论(DFT)分析、分子轨道研究、化学反应机理模拟、振动频率计算及分子光谱预测等领域。软件具有量子化学计算方法丰富、计算精度高、分子建模功能完善、三维可视化效果直观及科研应用范围广等特点,广泛应用于理论化学、有机化学、无机化学、物理化学、材料科学、药物化学、催化化学、计算生物学及高校科研等领域。
Gaussian & GaussView 由两个相互配合的软件组成,其中 Gaussian 是负责量子化学计算的核心程序,GaussView 是负责分子建模、计算任务设置与结果可视化的图形化操作平台。用户可以通过 GaussView 建立分子结构、选择计算方法、设置基组和计算参数,再调用 Gaussian 完成量子化学计算,最后通过 GaussView 查看计算结果、分析分子轨道及生成科研图谱,形成从分子建模到理论计算和结果展示的完整研究流程。
Gaussian 量子化学计算模块:Gaussian 具备强大的分子电子结构计算能力,支持 Hartree–Fock(HF)、密度泛函理论(DFT)、Møller–Plesset 微扰理论(MP2)、耦合簇理论(CC)及多参考波函数方法等多种量子化学计算方法。软件可用于计算分子的总能量、电子密度、分子轨道、偶极矩及其他电子结构性质,并支持不同基组、泛函及计算模型的组合设置,为分子稳定性研究、化学键分析及分子性质预测提供理论依据。
分子几何结构优化与振动频率分析:Gaussian 支持对分子、离子、自由基及过渡态结构进行几何优化,能够通过能量梯度计算寻找稳定构型及化学反应路径上的驻点。软件可计算分子的振动频率、红外光谱(IR)、拉曼光谱(Raman)、零点振动能(ZPE)及相关热力学参数,并根据虚频数量辅助判断优化结构是否属于局部极小值或一阶过渡态。该功能广泛应用于分子构型研究、实验光谱归属及化学反应机理分析。
化学反应机理与过渡态搜索:Gaussian 提供专业的过渡态优化、反应路径分析与能垒计算功能,支持通过 Berny 优化算法、QST2/QST3 等方法寻找化学反应过渡态,并利用内禀反应坐标(IRC)计算研究反应物、过渡态及产物之间的连接关系。软件能够计算反应能、活化能、吉布斯自由能及相关热力学参数,帮助科研人员研究催化反应、化学键断裂与形成、分子重排及复杂有机反应的微观机理。
分子轨道与电子结构可视化分析:GaussView 具备完善的分子轨道展示与电子云可视化功能,能够读取 Gaussian 计算结果,显示最高占据分子轨道(HOMO)、最低未占据分子轨道(LUMO)、分子轨道能级、电子密度及静电势分布。用户可以通过三维等值面图展示分子轨道形状、电子云分布和分子静电势(MEP),并根据研究需要调整轨道颜色、等值面大小、透明度及分子显示方式,为分子反应活性、电子转移和分子间相互作用研究提供直观参考。
GaussView 分子建模与三维结构编辑:GaussView 提供专业的三维分子构建工具,支持通过原子、化学键、官能团及分子片段快速建立有机分子、无机配合物、金属有机化合物及其他化学结构模型。软件可以调整键长、键角、二面角及分子构象,支持分子结构旋转、平移、局部编辑及多种显示模式,并可通过图形化界面完成计算任务配置,减少手动编写 Gaussian 输入文件的工作量。
分子光谱预测与激发态分析:Gaussian 支持红外光谱、拉曼光谱、核磁共振(NMR)参数及电子激发态等理论计算,能够结合含时密度泛函理论(TD-DFT)研究分子的电子跃迁、激发能和振子强度,并辅助预测紫外-可见吸收光谱(UV-Vis)。GaussView 可以将部分计算结果转换为直观的光谱图形,并提供振动模式动画及分子轨道可视化功能,帮助科研人员对比理论预测与实验测量结果。
溶剂效应与分子间相互作用分析:Gaussian 支持 PCM、SMD 等常用隐式溶剂模型,可用于研究不同溶剂环境下分子的电子结构、稳定性、反应能及溶剂化效应。软件还支持电荷分布、偶极矩、静电势及相关电子结构性质分析,能够辅助研究氢键、非共价相互作用、配位作用及分子识别机制,为药物分子设计、催化剂开发和功能材料研究提供理论参考。
计算结果处理与科研图谱输出:GaussView 支持读取 Gaussian 输入文件、计算输出文件及检查点文件,能够查看分子优化结构、计算能量、振动频率、分子轨道及相关电子结构数据。软件提供球棍模型、空间填充模型、分子轨道等值面、电子密度图及振动动画等展示方式,可将分子结构和分析图像用于科研论文、硕博士毕业论文、实验报告及学术成果展示。
Gaussian 还支持多核并行计算,并在特定版本、硬件及计算任务条件下提供 GPU 加速能力,适合开展较大规模的分子电子结构计算。对于复杂分子体系,研究人员可以结合高性能计算服务器、工作站及计算集群完成批量量子化学任务,提高计算效率。
主要功能:量子化学计算、密度泛函理论(DFT)分析、Hartree–Fock 计算、MP2 微扰理论计算、耦合簇方法计算、分子几何结构优化、分子总能量计算、过渡态搜索、IRC 反应路径分析、化学反应能垒计算、振动频率分析、红外光谱预测、拉曼光谱预测、NMR 参数计算、TD-DFT 激发态分析、UV-Vis 光谱预测、HOMO/LUMO 分子轨道分析、电子密度可视化、分子静电势(MEP)分析、偶极矩计算、溶剂效应分析、PCM/SMD 溶剂模型、分子构象分析、三维分子建模、化学键参数编辑、热力学参数计算、振动模式动画、分子轨道等值面绘制、多核并行计算及科研图谱导出等。
适用人群:硕博士研究生、高校教师、科研人员、理论化学研究人员、计算化学研究人员、有机化学研究人员、无机化学研究人员、物理化学研究人员、材料科学研究人员、药物化学研究人员、催化化学研究人员、计算生物学研究人员、量子化学研究人员以及需要开展分子结构模拟、电子结构计算、化学反应机理研究和分子性质预测的用户。
版本信息:截至 2026 年 10 月,Gaussian & GaussView 广泛使用的主要版本组合为 Gaussian 16 + GaussView 6。
Gaussian & GaussView 特别适合需要同时开展分子建模、量子化学计算和科研图谱制作的用户。通过 Gaussian 的计算能力与 GaussView 的图形化操作相结合,可以有效降低量子化学计算的操作门槛,提高分子结构研究、反应机理分析及理论模拟工作的效率。
安装教程
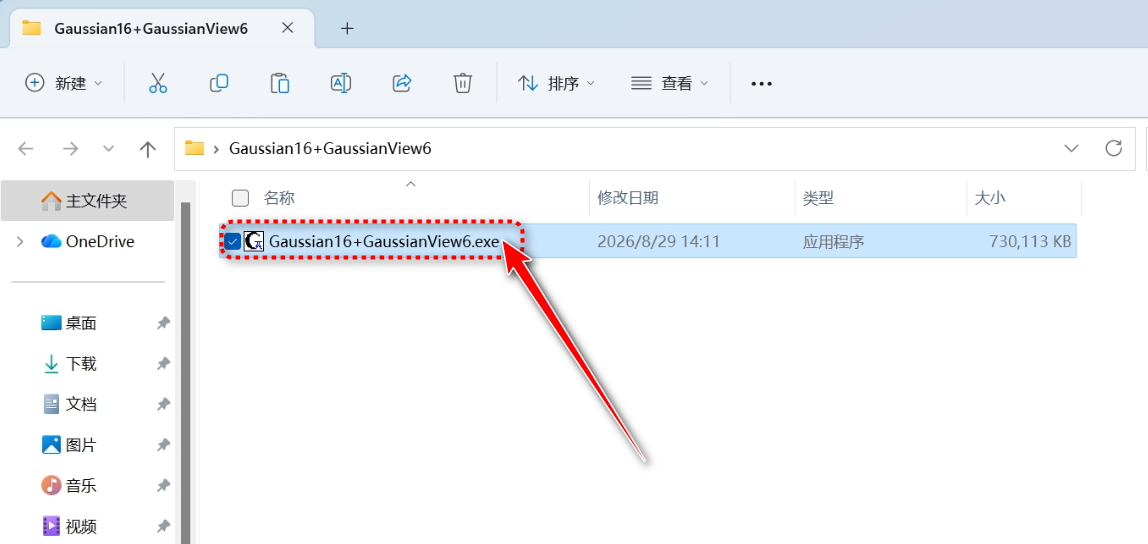
1、先解压,打开里面的安装包
解压压缩包,运行里面的安装程序
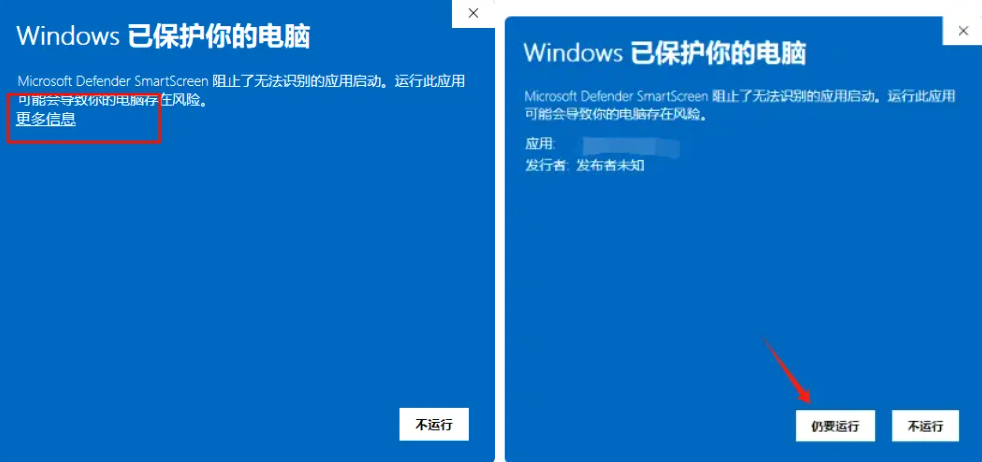
如果打开提示未知程序 先点更多信息 点仍要运行
2、激活软件
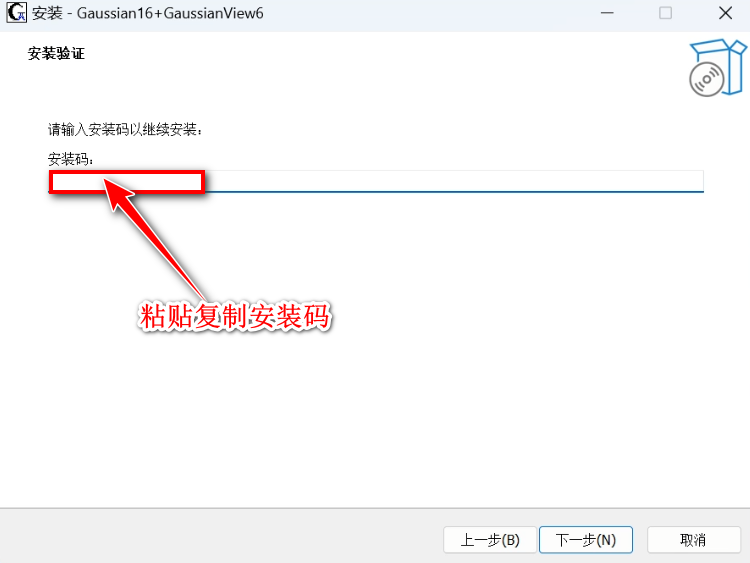
粘贴或输入发货信息中的安装码(一机一码),点下一步。
温馨提醒:这步可能卡顿15秒钟,这步如果不成功可截图联系客服。
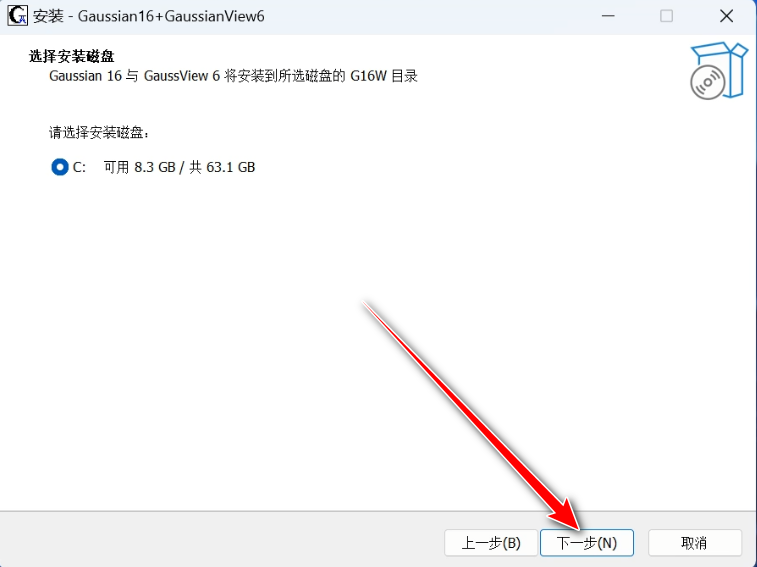
3、设置安装位置并安装
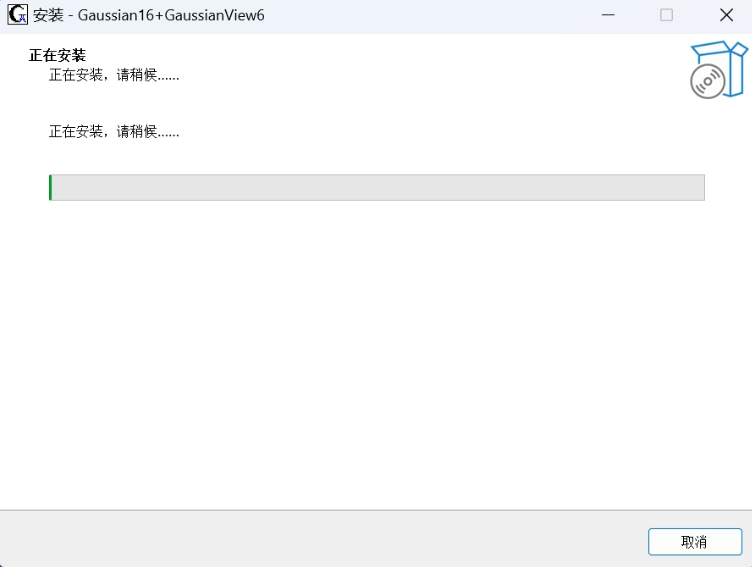
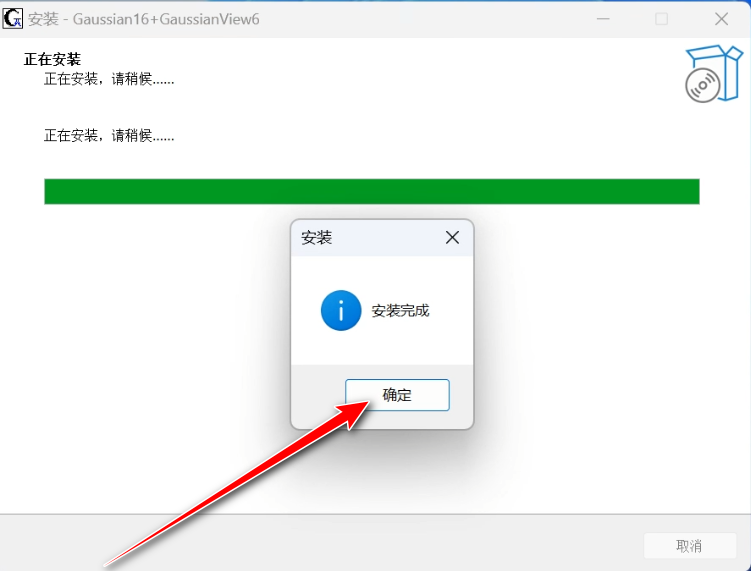
选择安装磁盘后,点击下一步
4、桌面启动软件
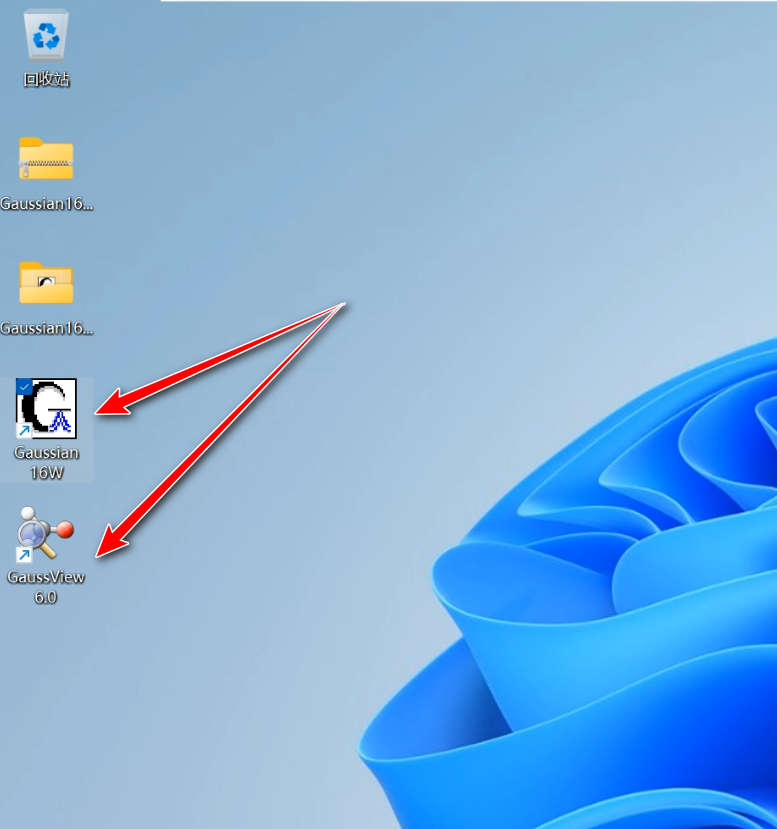
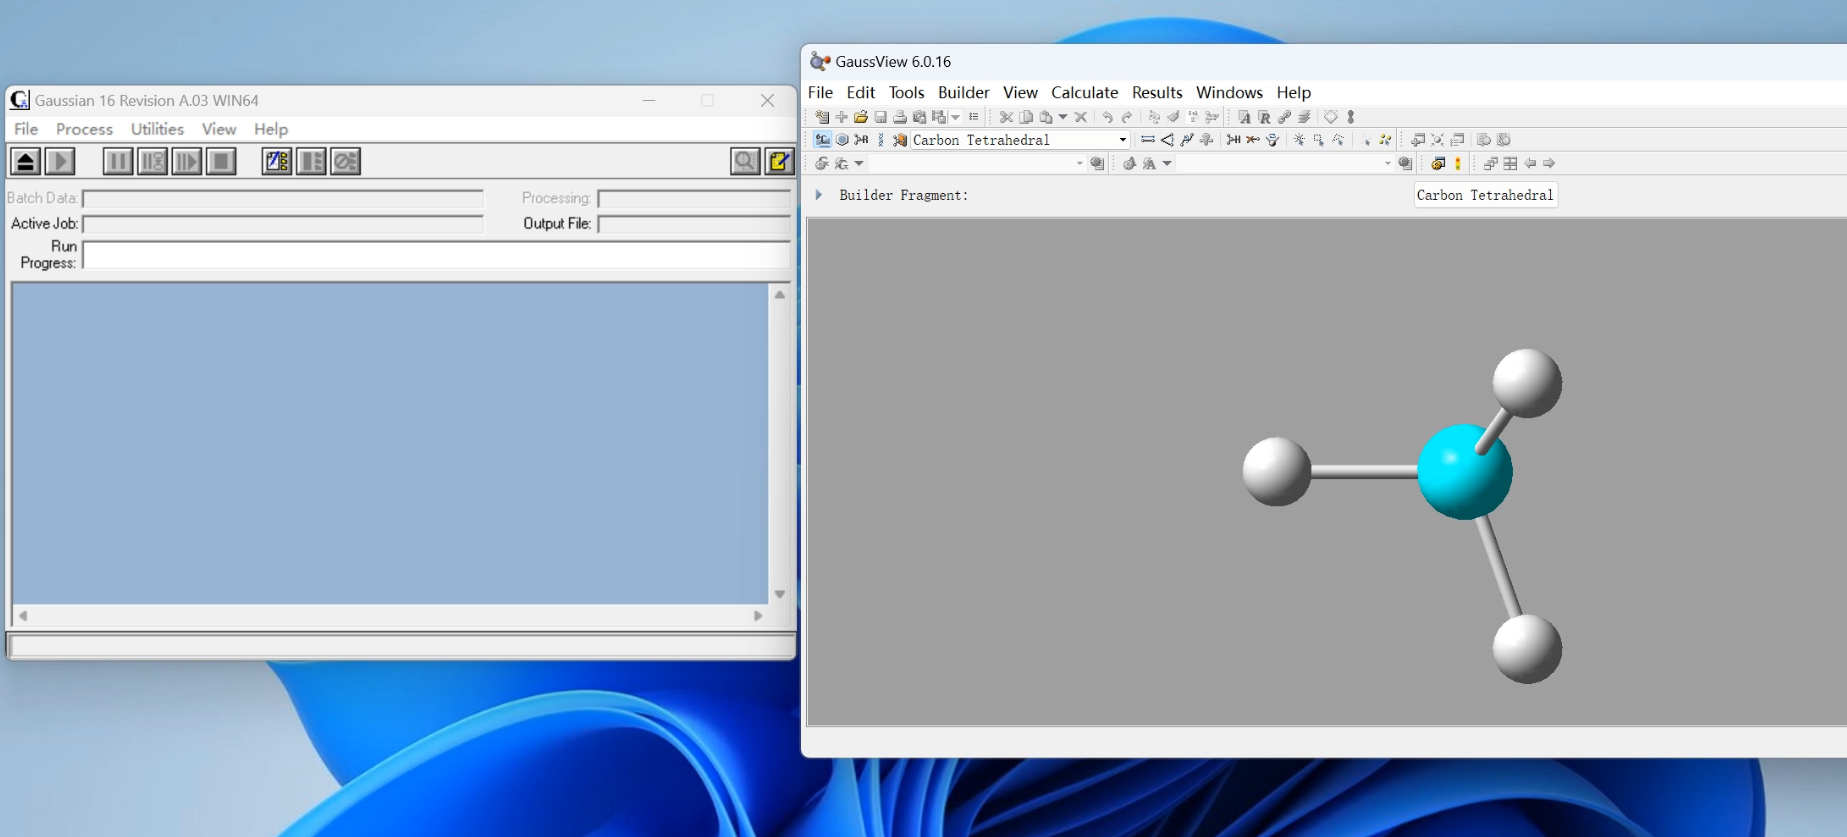
恭喜!如果看到这个界面就表示安装成功了